アンジェルマン症候群とは?特徴や原因・寿命と難病支援の最新事情を解説
絶え間ない愛らしい笑顔と、小刻みに手を弾ませる独特の仕草。小児神経の現場で「ハッピーパペット(幸せな操り人形)」と名付けられた歴史を持つアンジェルマン症候群は、およそ1万5,000人に1人の割合で発症する希少な神経発達障害です。しかし、その無邪気に見える笑顔の裏側には、重度の知的発達の遅れ、言葉によるコミュニケーションの困難、激しい睡眠障害、そして命に関わる難治性てんかんといった過酷な現実が横たわっています。
近年、分子遺伝学の劇的な進歩によって発症メカニズムの解明が進み、根本的な病態に直接アプローチする革新的な治療研究が世界の臨床現場で熱い注目を集めています。当事者の命をめぐる寿命の真実から、国が指定する難病支援制度、成人期(大人)を見据えた生活支援の実態まで、確かなエビデンスと家族のリアルな声をもとに徹底解説します。
📌 【この記事の重要ポイントまとめ】
- 要点1:アンジェルマン症候群は母由来の15番染色体にあるUBE3A遺伝子の機能不全によって発症し、特徴的な笑顔、重度の言語遅滞、失調性歩行、てんかんを主徴とする。
- 要点2:生命予後(寿命)は一般人とほぼ同等とされているが、成育過程での難治性てんかん管理や睡眠障害、誤嚥防止といった合併症への日常的ケアが不可欠。
- 要点3:国の指定難病(告示番号202)および小児慢性特定疾病の対象であり、早期の確定診断・療育支援体制の確立に加え、核酸医薬などの根本治療研究が進展している。
【徹底解明】アンジェルマン症候群とはどんな病気か?特徴的な笑顔と症状の実態
アンジェルマン症候群(Angelman Syndrome)は、1965年にイギリスの小児科医ハリー・アンジェルマン博士によって初めて報告された先天性の神経発達障害です。乳幼児期には筋緊張の低下(身体の柔らかさ)や哺乳不良が見られるものの、外見上の異常が目立たないことも多く、おすわりやハイハイ、歩行の遅れをきっかけに小児科を受診するケースが一般的です。
臨床現場において最も顕著とされるアンジェルマン症候群の特徴は、常に微笑んでいるような多幸的な表情と、興奮した際に両手をパタパタと小鳥のように羽ばたかせる動作(ハンドフラッピング)です。水やビニール袋、反射する光など特定の刺激に対して並外れた好奇心と喜びを示す行動特性も広く知られています。
一方で、身体面および発達面では以下のような多岐にわたるアンジェルマン症候群の症状が現れます。
- 重度の言語発達遅滞:有意語(意味のある言葉)の表出は極めて限定的であり、生涯を通じて言葉を発することができないか、数語程度にとどまるケースが大半を占めます。
- 運動失調と歩行障害:バランス感覚を保つことが難しく、両手を挙げたままぎこちなく揺れるような歩行(失調性歩行)を示します。歩行獲得の時期も3〜5歳前後と大幅に遅れる傾向があります。
- 特有の顔つき(頭蓋顔面の特徴):後頭部の平坦化、幅の広い口、歯間離開(すきっ歯)、前方に突き出た下顎などが成長とともに顕著になります。また、メラニン色素の形成不全を伴う場合、色白の肌や明るい茶色の髪、淡い青い瞳が見られます。
- 難治性てんかんと脳波異常:患者の約80〜90%において、3歳前後までに特有の高振幅遅波を伴うてんかん発作が発症します。
- 極端な睡眠障害:睡眠リズムを司る体内時計の調節障害により、夜間に短時間しか眠れず、夜中に突然覚醒して活発に動き回るといった状況が頻発します。
原因の核心「15番染色体異常とUBE3A遺伝子」|遺伝の仕組みと検査方法
アンジェルマン症候群の発症メカニズムは、遺伝学において極めて特異なゲノムインプリンティング(遺伝子刷り込み現象)と深く結びついています。人間の脳の神経細胞(ニューロン)では、父親由来の遺伝子が自然に働きを止め(サイレンシング)、母親由来の遺伝子のみが機能する仕組みが存在します。
この病気の直接的な原因は、母親から受け継いだ15番染色体長腕(15q11-q13領域)に存在するUBE3A遺伝子が、何らかの理由で正常に働かなくなることにあります。UBE3A遺伝子は、不要なタンパク質を分解してシナプスの可塑性や神経伝達を正常に保つ「ユビキチン・リガーゼ」という重要な酵素を作り出す役割を担っており、これが機能不全に陥ることで脳の広範な発達が阻害されます。
発症に至る分子的要因は、主に以下の4つの遺伝子型に分類されます。
- 母由来染色体の欠失型(約70〜75%):15番染色体の該当領域がごっそり抜け落ちているタイプで、臨床症状が最も重く出やすいとされます。
- 父性片親性ダイソミー / UPD(約3〜7%):本来は父母から1本ずつ受け継ぐべき15番染色体が、父親から2本とも受け継がれ、母由来の遺伝子が存在しないタイプです。
- 刷り込み変異(約2〜5%):母由来の染色体は存在するものの、遺伝子のスイッチを切り替える刷り込みセンターの異常によりUBE3Aが働かないタイプです。
- UBE3A遺伝子変異(約5〜10%):母由来のUBE3A遺伝子そのものに塩基配列の異常(突然変異)が存在するタイプです。
多くの親が最も気にかけるアンジェルマン症候群の遺伝性についてですが、欠失型や片親性ダイソミーの大多数は受精時の偶発的なエラー(孤発例)であり、次子への再発リスクは1%未満と極めて低いです。ただし、母親自身が刷り込み変異やUBE3A遺伝子変異の保因者である場合には、最大50%の確率で遺伝する可能性があるため、正確な遺伝カウンセリングが極めて重要視されます。
確定診断のための検査方法としては、まずメチル化特異的PCR法(MS-PCR)を行い、母由来のメチル化パターンが存在するかを確認します。異常が認められた場合は、FISH法やマイクロアレイ染色体検査によって欠失の有無を同定し、欠失がなければUPDや刷り込み変異の精査、さらには次世代シーケンサーによるUBE3A遺伝子の直接シークエンス解析へと進む診断フローが確立されています。
【データ比較】アンジェルマン症候群の病態分類と臨床的リスクの一覧
アンジェルマン症候群は、遺伝子型の違いによって症状の重症度や発達の到達度、合併症のリスクに明確な差異が存在します。公的医学データおよび国内外の臨床報告に基づく客観的な比較は以下の通りです。
| 病因分類・評価項目 | 詳細・数値データ | 一般的な基準・臨床傾向 | 編集部の見解・専門的評価 |
|---|---|---|---|
| 母由来15q11-q13欠失型 | 全体の約70〜75% | てんかん発症率90%以上、低色素症を合併しやすい | 発話や微細運動の獲得が極めて難しく、早期からの多角的介入が必須となる基軸病態。 |
| 父性片親性ダイソミー(UPD)/ 刷り込み変異 | 全体の約5〜12% | 発作頻度が比較的低く、運動発達や言語受容が良好 | 欠失型に比べ身体発育が保たれやすく、肥満管理が将来の課題となりやすい。 |
| UBE3A点変異型 | 全体の約5〜10% | てんかん発症率80%前後、運動失調は中等度 | 家族性再発リスクの有無を確認するため、遺伝カウンセリングが極めて重要な意味を持つ。 |
| 生命予後・期待寿命 | 一般平均寿命とほぼ同等 | 臓器不全等の直接的致死性病変は伴わない | 短命という誤解があるが、寿命そのものは長い。てんかん重積や不慮の事故死の予防が生死を分ける。 |

【実態検証】てんかん・睡眠障害への対処と「大人」になった成人期のリアル
アンジェルマン症候群と生きる日々の生活において、家族にとって最も過酷な試練となるのがてんかん発作と睡眠障害のコントロールです。乳幼児期から学童期にかけて発症するてんかんは、脱力発作、ミオクロニー発作、非痙攣性てんかん重積状態など多彩な形をとります。バルプロ酸ナトリウムやクロバザム、エトスクシミドなどの抗てんかん薬を組み合わせた慎重な薬物療法が行われますが、薬剤抵抗性を示すケースも少なくありません。
家族の手記や当事者団体の実態調査では、「毎晩2〜3時間おきに目を覚まし、大笑いしながら家中を歩き回る我が子に付き添い、家族全員が慢性的な睡眠遮断と精神的疲弊に追い詰められる」という悲痛な声が数多く報告されています。睡眠障害に対しては、遮光カーテンなどの環境調整に加え、メラトニン受容体作動薬の投与が臨床現場で標準的に導入されています。
一方で、患者が成長して大人(成人期)に達したとき、病態の様相は大きく変化します。多くの成人患者を追跡した臨床データによると、思春期を過ぎると激しかったてんかん発作や過剰な多動性は次第に落ち着きを見せ、睡眠時間も安定に向かう傾向が確認されています。
しかし、成人期には新たな課題が浮上します。
- 運動機能の低下と側弯症:加齢に伴う筋緊張亢進や関節拘縮、運動不足により、歩行能力が低下して車椅子生活に移行するケースがあります。
- 肥満の進行:食欲のコントロールが難しく、代謝低下と相まって過度な体重増加を招きやすくなります。
- 「親なき後」の受け皿問題:体が大きくなった成人当事者を高齢の親だけで介助することは物理的に不可能となります。障害者自立支援法に基づく生活介護事業所やグループホームへの移行をいかに円滑に進められるかが、家族にとって最大の現実的課題となります。
一般に知られていない盲点とネットの誤解|「常に幸せそう」という偏見の壁
アンジェルマン症候群を取り巻く社会的な認識には、当事者家族を人知れず苦しめている深刻な偏見と誤解が存在します。その最たるものが、「いつもニコニコ笑っているから、苦痛や悲しみを感じていない」「知的障害が重いから、周囲の状況を何も理解していない」という短絡的な見方です。
医学的知見に基づけば、患者が見せる笑いや微笑の表情は、感情表現であると同時に、脳幹や視床下部の神経回路の異常による不随意的な運動症状(病的笑い)の一側面を含んでいます。激しい身体の痛みを感じているときや、強い不安やパニックに襲われている最中であっても、顔だけは笑っているように見えてしまう病態特性があるのです。
また、彼らは言語を発することはできなくても、周囲の言葉や表情、場の空気を直感的に理解する豊かな感情と受容能力を持っています。「伝えたい要求や想いがあるのに、それを言葉にできない」というもどかしさから、自傷行為や他害行為、パニックといった行動障害に発展することもあります。外見の朗らかさだけで「幸せな障害」と決めつける偏見は、当事者が抱える真の苦痛や、24時間体制で命を見守る家族の壮絶な介護負担を不可視化させてしまう危険性を孕んでいます。

【2026年最新動向】治療法の現在地と難病指定に基づく療育支援
長年にわたり対症療法しかなかったアンジェルマン症候群の医療現場は、今まさに歴史的な大転換期を迎えています。現在、世界中で熱心に進められているアンジェルマン症候群の治療法開発の最前線が、休眠状態にある「父親由来の正常なUBE3A遺伝子を目覚めさせる」という画期的なアプローチです。
父親由来のUBE3A遺伝子は、UBE3A-ATSと呼ばれる長いアンチセンスRNAによって転写が抑え込まれています。このアンチセンスRNAをASO(アンチセンス核酸医薬)によって特異的に破壊し、父親の遺伝子を再活性化させる臨床試験が国内外で進行しています。早期の臨床データでは、認知機能や運動発達、睡眠の改善が示唆されており、病気の根本原因にメスを入れる遺伝子治療の実用化が現実味を帯びています。
一方で、現在の日常生活を支える確固たる基盤となるのが、多職種連携による療育支援です。
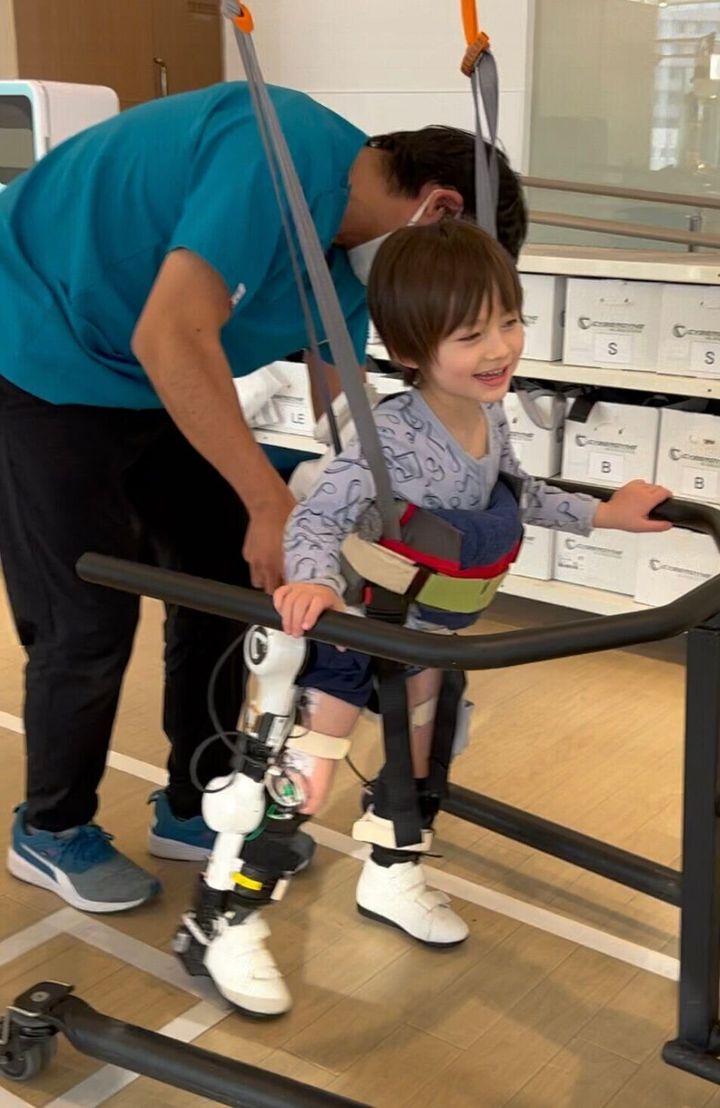
- 理学療法(PT):体幹の筋緊張を高め、関節の変形を予防しながら歩行の維持・獲得を目指します。
- 作業療法(OT):手の協調運動や感覚統合訓練を通じて、日常生活動作(食事・着脱など)の自立度を高めます。
- 言語聴覚療法(ST)とAAC:発語に代わるコミュニケーション手段として、タブレット端末を活用した絵カードアプリ、PECS(絵カード交換式コミュニケーションシステム)、視線入力装置などの拡大代替コミュニケーション(AAC)の導入が劇的な成果を上げています。
制度面においては、アンジェルマン症候群は国の難病指定(指定難病告示番号202)を受けています。重症度分類を満たす場合、医療費助成が受けられるほか、18歳未満であれば「小児慢性特定疾病」の対象となります。さらに、身体障害者手帳や療育手帳の取得により、特別児童扶養手当、福祉機器の給付、ショートステイ(短期入所)や居宅介護といった公的福祉サービスの利用が可能となります。
【プロの結論】家族支援の孤立を防ぐ「多機関協働と心理的バウンダリー」
障害児・者を抱える家族社会学の視点から見ると、アンジェルマン症候群の育児現場では、母親や主介護者に過剰な介護負担が集中し、家族全体が社会から孤立する「共依存的密室化」のリスクが極めて高いと言えます。愛らしい笑顔に救われる一方で、睡眠不足と終わりの見えない介助は、親の心身を確実に蝕みます。
ここで極めて重要となるのが、健全な心理的バウンダリー(境界線)の確立です。「親である自分がすべてを背負わなければならない」という自己犠牲の呪縛を手放し、子どもが幼い段階からレスパイトケア(一時預かり)や放課後等デイサービスを積極的に活用することが求められます。介護を家庭の外へと開くことは、決して育児の放棄ではなく、当事者本人が家族以外の他者や社会と関係性を築き、将来の地域生活へと踏み出すための必須のステップなのです。
【アンジェルマン症候群】に関するよくある質問(FAQ)
Q1:アンジェルマン症候群の寿命は短いのでしょうか?
A1:いいえ、短命であるという医学的根拠はありません。心臓や主要臓器の重篤な奇形を合併することが少ないため、生命予後は一般人とほぼ同等とされています。ただし、激しいてんかん発作による重積状態や、睡眠時無呼吸、運動失調に伴う転落・溺水などの不慮の事故を防ぐための日常的な安全管理が、寿命を全うする上で極めて重要です。
Q2:次の子どもにも同じ病気が遺伝する可能性はありますか?
A2:発症原因の約7割を占める「15番染色体欠失型」や「片親性ダイソミー」の場合、受精時の突然のエラーであるため、次子への再発リスクは1%未満と非常に低いです。しかし、母親が「UBE3A遺伝子変異」や「刷り込み変異」の保因者である場合は最大50%の再発率となるため、遺伝診療科での確定診断と専門医による遺伝カウンセリングを受けることが推奨されます。
Q3:言葉が全く出ない場合、どうやって意思の疎通をとればいいですか?
A3:アンジェルマン症候群の子どもたちは、言葉が出なくても感情や要求を伝える強い意欲を持っています。近年は、タブレット端末を用いたAAC(拡大代替コミュニケーション)アプリや絵カード、身振り手振りのサインを早期から導入することで、自分の意思を明確に伝えられるようになるケースが数多く報告されています。
Q4:難病医療費助成の申請はどこで行えますか?
A4:指定難病(告示番号202)および小児慢性特定疾病の医療費助成は、お住まいの自治体の保健所や福祉担当窓口で申請できます。指定医による診断書(臨床調査個人票)の取得が必要となりますので、まずはかかりつけの小児神経科や遺伝診療科の担当医にご相談ください。
まとめ:正しい理解と社会の包摂が拓く家族の未来
アンジェルマン症候群は、染色体と遺伝子の微小な変異によって引き起こされる重度の発達障害であり、当事者と家族はてんかんや睡眠障害、言葉の壁といった数々の困難と日々向き合っています。しかし、彼らが放つ無垢な笑顔と豊かな表現力は、周囲の人々を惹きつけ、家族や地域社会に温かな絆をもたらす力を持っています。
医療技術の進歩によって遺伝子レベルでの根本治療が視野に入りつつある今、私たち社会に求められているのは、医学的な「治癒」を待つことだけではありません。公的な難病支援制度や福祉サービスをフルに活用し、介護の負担を社会全体で分かち合う環境を整えること。そして、「いつも笑っている」という外見の奥にある本人の豊かな感情と意思を尊重する正しい理解こそが、当事者と家族が自分らしく輝ける未来を創り出す確かな力となります。 (出典: アンジェル マン 症候群(Yahoo!ニュース))
Webメディアの編集およびコンテンツ作成に従事。正確で質の高い情報発信を心掛けています。
